
71 จำนวนผู้เข้าชม |

การศึกษาชุมชนแบคทีเรียด้วยเทคโนโลยี Next-Generation Sequencing
(Bacterial Microbiome and Next-Generation Sequencing)
ชุมชนแบคทีเรียเป็นองค์ประกอบสำคัญของระบบนิเวศจุลินทรีย์ที่พบได้ทั้งในร่างกายมนุษย์ สัตว์ พืช และสิ่งแวดล้อม แบคทีเรียเหล่านี้มีบทบาทในกระบวนการทางชีวภาพหลายด้าน เช่น การเปลี่ยนแปลงสารอาหาร การหมุนเวียนธาตุอาหาร และปฏิสัมพันธ์ระหว่างจุลินทรีย์กับสิ่งมีชีวิตเจ้าบ้าน การศึกษาชุมชนแบคทีเรียหรือ Bacterial Microbiome จึงได้รับความสนใจอย่างต่อเนื่องเพื่อทำความเข้าใจองค์ประกอบ ความหลากหลาย และการเปลี่ยนแปลงของจุลินทรีย์ภายใต้สภาวะต่าง ๆ การพัฒนาเทคโนโลยี Next-Generation Sequencing (NGS) ทำให้สามารถตรวจวิเคราะห์สารพันธุกรรมจากชุมชนจุลินทรีย์ที่มีความซับซ้อนได้โดยไม่จำเป็นต้องเพาะเลี้ยงจุลินทรีย์แต่ละชนิดก่อนการศึกษา โดยเฉพาะเทคนิค 16S rRNA Gene Amplicon Sequencing ซึ่งใช้ศึกษาความหลากหลายและองค์ประกอบทางอนุกรมวิธานของแบคทีเรีย และ Shotgun Metagenomic Sequencing ซึ่งสามารถให้ข้อมูลเกี่ยวกับองค์ประกอบของจุลินทรีย์ กลุ่มยีนที่เกี่ยวข้องกับกระบวนการเมแทบอลิซึม หรือยีนที่เกี่ยวข้องกับการดื้อยาต้านจุลชีพของชุมชนจุลินทรีย์ เป็นต้น อย่างไรก็ตาม ผลการศึกษา Microbiome อาจได้รับอิทธิพลจากขั้นตอนการเก็บตัวอย่าง การสกัดสารพันธุกรรม การเตรียม Sequencing Library ความลึกของการอ่านลำดับนิวคลีโอไทด์ และวิธีวิเคราะห์ข้อมูลทางชีวสารสนเทศศาสตร์ บทความนี้จึงมีวัตถุประสงค์เพื่อทบทวนแนวคิดพื้นฐานของ Bacterial Microbiome หลักการตรวจวิเคราะห์ด้วย NGS กระบวนการวิเคราะห์ข้อมูล ตลอดจนข้อจำกัดที่ควรพิจารณาในการออกแบบการทดลองและการแปลผล เพื่อสนับสนุนการนำเทคโนโลยีดังกล่าวไปใช้ในงานวิจัยอย่างเหมาะสม
คำสำคัญ: ชุมชนแบคทีเรีย, เทคโนโลยี Next-Generation Sequencing, Bacterial Microbiome, Microbiota, Next-Generation Sequencing, 16S rRNA Gene Sequencing, Shotgun Metagenomics
จุลินทรีย์เป็นองค์ประกอบสำคัญของระบบนิเวศทางชีวภาพ โดยสามารถพบได้ในแหล่งอาศัยที่หลากหลาย ตั้งแต่ร่างกายของสิ่งมีชีวิตจนถึงระบบนิเวศทางธรรมชาติ เช่น ดิน แหล่งน้ำ และตะกอนในสิ่งแวดล้อม เป็นต้น จุลินทรีย์เหล่านี้มักอาศัยอยู่ร่วมกันเป็นชุมชนที่มีความซับซ้อน และมีปฏิสัมพันธ์ทั้งภายในชุมชนและกับสภาพแวดล้อมโดยรอบ
แบคทีเรียเป็นกลุ่มจุลินทรีย์ที่พบได้อย่างแพร่หลายและมีความสำคัญต่อกระบวนการทางชีวภาพหลายประเภท เช่น ในระบบทางเดินอาหารของมนุษย์ แบคทีเรียบางกลุ่มมีความสามารถในการย่อยสลายสารอาหารที่เอนไซม์ของมนุษย์ย่อยได้จำกัด ขณะที่แบคทีเรียในดินมีส่วนเกี่ยวข้องกับกระบวนการย่อยสลายอินทรียวัตถุและการหมุนเวียนธาตุอาหาร เป็นต้น โดยความแตกต่างขององค์ประกอบชุมชนแบคทีเรียระหว่างแหล่งอาศัยจึงเป็นประเด็นสำคัญในการศึกษาทางจุลชีววิทยาและนิเวศวิทยาจุลินทรีย์ โครงการ Human Microbiome Project (HMP) เป็นหนึ่งในโครงการขนาดใหญ่ที่ช่วยพัฒนาความเข้าใจเกี่ยวกับชุมชนจุลินทรีย์ในร่างกายมนุษย์ ผลการศึกษาพบว่าองค์ประกอบของชุมชนจุลินทรีย์มีความแตกต่างกันระหว่างตำแหน่งทางกายวิภาค และสามารถแตกต่างกันระหว่างบุคคลที่มีสุขภาพดีได้อย่างมาก ขณะเดียวกัน โครงการ Earth Microbiome Project ซึ่งศึกษาตัวอย่างจากสิ่งแวดล้อมหลายประเภทด้วยแนวทางการวิเคราะห์ที่เป็นมาตรฐานร่วมกัน ได้แสดงให้เห็นความหลากหลายและรูปแบบการกระจายตัวของชุมชนแบคทีเรียและอาร์เคียในระบบนิเวศต่าง ๆ
ในอดีต การศึกษาจุลินทรีย์อาศัยวิธีเพาะเลี้ยงเป็นหลัก แต่จุลินทรีย์จำนวนหนึ่งต้องการสภาวะการเจริญเติบโตเฉพาะหรือมีปฏิสัมพันธ์กับสิ่งมีชีวิตอื่น ทำให้ไม่สามารถตรวจพบจุลินทรีย์ทั้งหมดในตัวอย่างด้วยวิธีเพาะเลี้ยงทั่วไปได้ การพัฒนาเทคนิค Molecular Biology และ High-Throughput DNA Sequencing จึงช่วยให้สามารถตรวจสอบสารพันธุกรรมของจุลินทรีย์ได้โดยตรงจากตัวอย่าง และขยายขอบเขตการศึกษาไปสู่กลุ่มจุลินทรีย์ที่เพาะเลี้ยงได้ยาก เทคโนโลยี NGS จึงมีบทบาทในการศึกษาชุมชนแบคทีเรีย เนื่องจากสามารถสร้างข้อมูลลำดับนิวคลีโอไทด์จำนวนมากจากตัวอย่าง เพื่อนำไปวิเคราะห์องค์ประกอบ ความหลากหลาย และรูปแบบการกระจายตัวของชุมชนจุลินทรีย์ได้ ส่วนข้อมูลกลุ่มยีนที่เกี่ยวข้องกับกระบวนการทางชีวภาพสามารถศึกษาเพิ่มเติมได้จาก Shotgun Metagenomics
ความหมายและองค์ประกอบของ Bacterial Microbiome
ความแตกต่างระหว่าง Microbiota และ Microbiome
แม้คำว่า Microbiota และ Microbiome จะถูกใช้ในบริบทใกล้เคียงกัน แต่ทั้งสองคำมีขอบเขตของความหมายที่แตกต่างกัน Microbiota หมายถึงกลุ่มจุลินทรีย์ที่อยู่ในแหล่งอาศัยหรือสภาพแวดล้อมหนึ่ง ซึ่งอาจประกอบด้วยแบคทีเรีย อาร์เคีย เชื้อรา และจุลินทรีย์ยูคาริโอตชนิดต่าง ๆ ส่วน Microbiome มีความหมายครอบคลุมมากกว่า โดยตามกรอบนิยามที่ Berg และคณะเสนอไว้ในปี ค.ศ. 2020 หมายรวมถึงชุมชนจุลินทรีย์ สารพันธุกรรม องค์ประกอบที่เกี่ยวข้องกับจุลินทรีย์ และสภาพแวดล้อมที่จุลินทรีย์เหล่านั้นอาศัยอยู่ อย่างไรก็ตาม นิยามของ Microbiome ยังมีความแตกต่างกันในวรรณกรรมวิชาการตามวัตถุประสงค์และแนวทางของการศึกษา คำว่า Bacterial Microbiome จึงใช้เมื่อการศึกษามุ่งเน้นองค์ประกอบและความสัมพันธ์ของแบคทีเรียภายในระบบนิเวศจุลินทรีย์ โดยไม่ได้หมายความว่าระบบนิเวศนั้นประกอบด้วยแบคทีเรียเพียงกลุ่มเดียว ควรแยกความหมายของ Microbiome ออกจาก Metagenome โดย Metagenome หมายถึงชุดสารพันธุกรรมรวมของสมาชิกในชุมชนสิ่งมีชีวิตที่ศึกษา ส่วน Microbiome เป็นแนวคิดที่ครอบคลุมมิติของชุมชนจุลินทรีย์และบริบททางนิเวศวิทยาที่เกี่ยวข้อง ทั้งนี้ ขอบเขตการใช้คำอาจแตกต่างกันตามนิยามที่ผู้วิจัยเลือกใช้
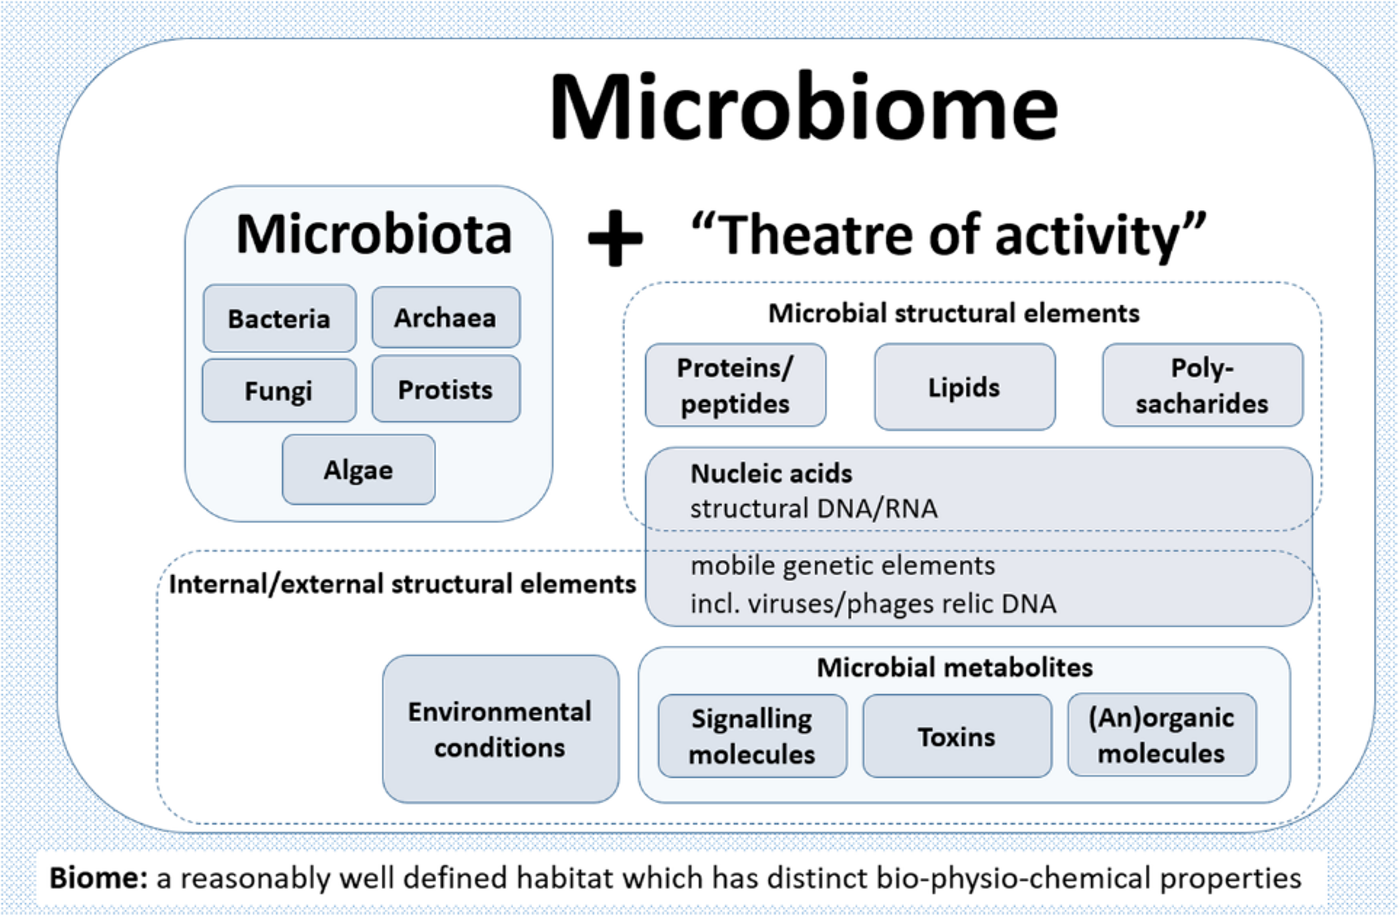
ภาพที่ 1 A schematic highlighting the composition of the term microbiome containing both the microbiota (community of microorganisms) and their “theatre of activity” (structural elements, metabolites/signal molecules, and the surrounding environmental conditions)
ที่มา Berg G, Rybakova D, Fischer D, Cernava T, Vergès MC, Charles T, Chen X, Cocolin L, Eversole K, Corral GH, Kazou M. Microbiome definition re-visited: old concepts and new challenges. Microbiome. 2020 Jun 30;8(1):103.
องค์ประกอบและความหลากหลายของชุมชนแบคทีเรีย
ชุมชนแบคทีเรียสามารถอธิบายได้ผ่านลักษณะสำคัญ ได้แก่
องค์ประกอบเหล่านี้ช่วยอธิบายคุณลักษณะของชุมชนแบคทีเรียในมุมมองที่แตกต่างกัน อย่างไรก็ตาม การตรวจพบแบคทีเรียชนิดหนึ่งไม่ได้บ่งชี้โดยตรงว่าจุลินทรีย์ดังกล่าวยังมีชีวิต มีการเจริญเติบโต หรือกำลังทำหน้าที่ทางชีวภาพในขณะเก็บตัวอย่าง
บทบาททางชีวภาพของ Bacterial Microbiome
1.) ชุมชนแบคทีเรียในร่างกายมนุษย์
ร่างกายมนุษย์เป็นแหล่งอาศัยของชุมชนจุลินทรีย์หลายประเภท เช่น ทางเดินอาหาร ช่องปาก ผิวหนัง และระบบสืบพันธุ์ เป็นต้น โดยแต่ละบริเวณมีสภาพแวดล้อมทางกายภาพและเคมีที่แตกต่างกัน ส่งผลให้องค์ประกอบของชุมชนจุลินทรีย์มีลักษณะเฉพาะตามบริเวณนั้น ๆ ชุมชนแบคทีเรียในทางเดินอาหารได้รับความสนใจอย่างมาก เนื่องจากมีความเกี่ยวข้องกับกระบวนการเปลี่ยนแปลงสารอาหาร การสร้างสารเมแทบอไลต์บางประเภท และปฏิสัมพันธ์ระหว่างจุลินทรีย์กับระบบภูมิคุ้มกันของเจ้าบ้าน ตัวอย่างเช่น แบคทีเรียบางกลุ่มสามารถหมักคาร์โบไฮเดรตที่ไม่ถูกย่อยและดูดซึมในลำไส้เล็กให้เกิดกรดไขมันสายสั้น (Short-Chain Fatty Acids; SCFAs) เช่น Acetate, Propionate และ Butyrate ซึ่งมีบทบาทในกระบวนการทางสรีรวิทยาของทางเดินอาหารอย่างไรก็ตาม ความสัมพันธ์ระหว่างองค์ประกอบของ Microbiome กับสุขภาพมีความซับซ้อน และไม่สามารถกำหนดได้ว่าแบคทีเรียชนิดใดเป็นประโยชน์หรือเป็นโทษในทุกบริบท เนื่องจากผลทางชีวภาพอาจขึ้นอยู่กับสายพันธุ์ ปริมาณ ตำแหน่งที่พบ สภาพแวดล้อม และลักษณะของสิ่งมีชีวิตเจ้าบ้าน
2.) ชุมชนแบคทีเรียในดินและสิ่งแวดล้อม
ร่างกายมนุษย์เป็นแหล่งอาศัยของชุมชนจุลินทรีย์หลายประเภท เช่น ทางเดินอาหาร ช่องปาก ผิวหนัง และระบบสืบพันธุ์ เป็นต้น ในระบบนิเวศดิน แบคทีเรียมีบทบาทในกระบวนการย่อยสลายอินทรียวัตถุและการเปลี่ยนแปลงรูปของสารประกอบไนโตรเจน คาร์บอน และธาตุอาหารอื่น ๆ องค์ประกอบของชุมชนแบคทีเรียในดินอาจเปลี่ยนแปลงตามคุณสมบัติของดิน เช่น ค่า pH ปริมาณความชื้น อุณหภูมิ ปริมาณอินทรียวัตถุ และรูปแบบการใช้พื้นที่ โดย Lauber และคณะพบว่าค่า pH ของดินมีความสัมพันธ์กับโครงสร้างชุมชนแบคทีเรียในตัวอย่างดินที่ศึกษาจากหลายพื้นที่ การศึกษาภายใต้โครงการ Earth Microbiome Project แสดงให้เห็นว่าชุมชนจุลินทรีย์จากแหล่งอาศัยที่แตกต่างกันมีรูปแบบของความหลากหลายและองค์ประกอบทางอนุกรมวิธานที่แตกต่างกัน ในระบบนิเวศทางน้ำ แบคทีเรียเกี่ยวข้องกับกระบวนการหมุนเวียนสารอาหารและการเปลี่ยนแปลงสารอินทรีย์ โดยชุมชนแบคทีเรียอาจได้รับอิทธิพลจากความเค็ม อุณหภูมิ ปริมาณออกซิเจน และสภาพทางเคมีของน้ำ ข้อมูลเหล่านี้เป็นพื้นฐานสำหรับงานวิจัยด้าน Microbial Ecology การติดตามการเปลี่ยนแปลงสิ่งแวดล้อม และการศึกษาระบบบำบัดน้ำเสีย
3.) ความหมายของ Microbial Dysbiosis
Dysbiosis เป็นคำที่ใช้กล่าวถึงการเปลี่ยนแปลงขององค์ประกอบ โครงสร้าง หรือหน้าที่ของชุมชนจุลินทรีย์ที่สัมพันธ์กับสภาวะผิดปกติ โดยเฉพาะในระบบที่เกี่ยวข้องกับสิ่งมีชีวิตเจ้าบ้าน อย่างไรก็ตาม ยังไม่มีเกณฑ์ทางอนุกรมวิธานหรือค่าความหลากหลายเพียงค่าเดียวที่สามารถใช้ระบุ Dysbiosis ได้อย่างครอบคลุมในทุกบริบท ตัวอย่างเช่น การพบ Alpha Diversity ต่ำลงไม่จำเป็นต้องหมายถึงสภาวะผิดปกติเสมอไป เนื่องจากชุมชนจุลินทรีย์บางระบบอาจมีความหลากหลายต่ำตามลักษณะทางชีววิทยาปกติของแหล่งอาศัยนั้น ดังนั้น การใช้แนวคิด Dysbiosis ควรพิจารณาบริบททางชีวภาพ กลุ่มเปรียบเทียบ และตัวชี้วัดอื่นร่วมด้วย ไม่ควรอาศัยผล Taxonomic Composition เพียงอย่างเดียวในการสรุปสถานะสุขภาพหรือการทำงานของระบบนิเวศ
หลักการของ Next-Generation Sequencing ในการศึกษา Bacterial Microbiome
Next-Generation Sequencing เป็นกลุ่มเทคโนโลยีสำหรับตรวจวิเคราะห์ลำดับนิวคลีโอไทด์จำนวนมากด้วยกระบวนการอ่านลำดับที่สามารถดำเนินการกับโมเลกุล DNA หลายชุดได้ในคราวเดียว ข้อมูลลำดับนิวคลีโอไทด์ที่ได้สามารถนำมาวิเคราะห์ด้วยเครื่องมือทาง Bioinformatics เพื่อตรวจสอบลำดับพันธุกรรมของจุลินทรีย์และประเมินองค์ประกอบของชุมชนจุลินทรีย์ในตัวอย่าง การศึกษา Bacterial Microbiome ด้วย NGS มีแนวทางหลักสองประเภทที่นิยมกันในปัจจุบัน ได้แก่ 16S rRNA Gene Amplicon Sequencing และ Shotgun Metagenomic Sequencing
1.) 16S rRNA Gene Amplicon Sequencing
16S rRNA gene เป็นยีนที่เข้ารหัส Ribosomal RNA ของหน่วยย่อยขนาดเล็กของไรโบโซมในแบคทีเรียและอาร์เคีย โดยมีทั้งบริเวณลำดับนิวคลีโอไทด์ที่ค่อนข้างอนุรักษ์และบริเวณที่มีความแปรผัน ซึ่งสามารถใช้วิเคราะห์ความแตกต่างทางอนุกรมวิธานและความสัมพันธ์ทางวิวัฒนาการได้ บริเวณที่มีความแปรผันของยีนนี้เรียกว่า Hypervariable Regions ซึ่งแบ่งเป็น V1–V9 การตรวจแบบ 16S rRNA Gene Amplicon Sequencing ใช้ Primer เพื่อเพิ่มปริมาณชิ้นส่วนของยีนเป้าหมายด้วยปฏิกิริยา PCR ก่อนนำผลิตภัณฑ์ที่ได้เข้าสู่กระบวนการ Sequencing บริเวณที่ใช้ในการศึกษามีหลายรูปแบบ เช่น V3–V4 และ V4 โดยการเลือกบริเวณเป้าหมายจำเป็นต้องพิจารณาความสามารถในการครอบคลุมกลุ่มแบคทีเรีย ความละเอียดในการจำแนกชนิด และคุณสมบัติของเทคโนโลยี Sequencing ที่ใช้ โดย Klindworth และคณะได้ประเมิน Primer สำหรับการวิเคราะห์ 16S rRNA gene และแสดงให้เห็นว่าการเลือก Primer มีผลต่อความสามารถในการครอบคลุมกลุ่มแบคทีเรียและอาร์เคียที่แตกต่างกัน [9] ข้อมูลจากการตรวจ 16S rRNA gene สามารถนำไปใช้ศึกษาความหลากหลายภายในตัวอย่างและเปรียบเทียบองค์ประกอบของชุมชนแบคทีเรียระหว่างตัวอย่างได้ อย่างไรก็ตาม การจำแนกเชื้อถึงระดับ Species หรือ Strain ไม่สามารถทำได้อย่างแม่นยำในทุกกรณี โดยเฉพาะเมื่อใช้ข้อมูลจากบางส่วนของยีน 16S rRNA ความละเอียดขึ้นอยู่กับตำแหน่งและความยาวของยีนที่วิเคราะห์ ความแตกต่างของลำดับระหว่างสิ่งมีชีวิต และฐานข้อมูลอ้างอิง [10] การอ่านลำดับ 16S rRNA gene แบบเต็มความยาว (Full-Length 16S rRNA Gene Sequencing) อาจเพิ่มข้อมูลที่ใช้จำแนกแบคทีเรียได้เมื่อเทียบกับการอ่านเฉพาะบางบริเวณ แต่ไม่ได้รับประกันว่าจะสามารถจำแนกได้ถึงระดับ Species หรือ Strain ทุกชนิด นอกจากนี้ จำนวนสำเนาของยีน 16S rRNA ภายในจีโนมอาจแตกต่างกันระหว่างแบคทีเรียแต่ละกลุ่ม ซึ่งเป็นอีกปัจจัยที่ส่งผลต่อความสัมพันธ์ระหว่างจำนวน Reads กับจำนวนเซลล์จุลินทรีย์ในตัวอย่าง การประมาณสัดส่วนของแบคทีเรียจากข้อมูล Amplicon Sequencing จึงควรพิจารณา Copy Number Variation ร่วมกับ PCR Bias และข้อจำกัดของฐานข้อมูลอ้างอิง ทั้งนี้ การปรับแก้ความแตกต่างของจำนวนสำเนายีนด้วยข้อมูลอ้างอิงยังมีข้อจำกัด
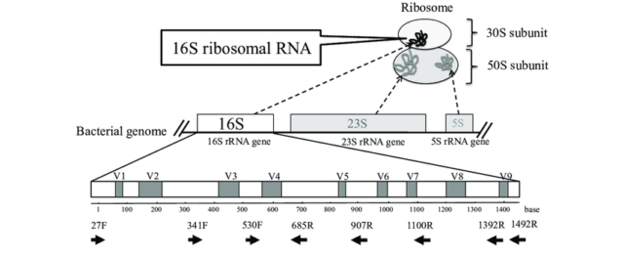
ภาพที่ 2 The 16S rRNA Gene. The 16S rRNA gene encodes a portion of the bacterial ribosome. It is composed of interspersed conserved (white) and hypervariable (grey) regions that can be targeted by various PCR primer sets for 16S rRNA gene sequencing. The arrows indicate the approximate positions of universal primers within the 16S rRNA gene of Escherichia coli.
ที่มา https://www.cosmosid.com/blog/launch-of-the-16s-amplicon-pipeline-on-the-cosmosid-hub/
2.) Shotgun Metagenomic Sequencing
Shotgun Metagenomic Sequencing เป็นเทคนิคที่ตรวจวิเคราะห์ DNA จากตัวอย่างโดยไม่จำกัดการอ่านลำดับเฉพาะยีนเครื่องหมาย เช่น 16S rRNA gene ข้อมูลที่ได้อาจประกอบด้วยลำดับ DNA จากแบคทีเรีย อาร์เคีย จุลินทรีย์ยูคาริโอต และไวรัสที่มี DNA เป็นสารพันธุกรรม ทั้งนี้ขึ้นอยู่กับวิธีการเตรียมตัวอย่าง การสกัด DNA และกระบวนการวิเคราะห์ [5] ข้อได้เปรียบของ Shotgun Metagenomics คือสามารถศึกษาข้อมูลได้ทั้งในระดับองค์ประกอบของชุมชนจุลินทรีย์และศักยภาพทางพันธุกรรม เช่น กลุ่มยีนที่เกี่ยวข้องกับกระบวนการเมแทบอลิซึม หรือยีนที่อาจเกี่ยวข้องกับการดื้อยาต้านจุลชีพ ทั้งนี้ การตรวจพบยีนไม่ได้ยืนยันลักษณะการดื้อยาในเชิงฟีโนไทป์โดยตรง นอกจากนี้ ในกรณีที่ข้อมูลมีคุณภาพและความลึกเพียงพอ อาจสามารถประกอบลำดับพันธุกรรม (Sequence Assembly) และสร้าง Metagenome-Assembled Genomes (MAGs) เพื่อศึกษาองค์ประกอบทางพันธุกรรมของจุลินทรีย์บางกลุ่มได้ อย่างไรก็ตาม การตรวจพบยีนไม่ได้ยืนยันว่าจุลินทรีย์ที่มียีนดังกล่าวกำลังแสดงออกหรือมีการทำงานของยีนในช่วงเวลาที่เก็บตัวอย่าง การศึกษาการแสดงออกของยีนหรือกิจกรรมทางชีวภาพจำเป็นต้องใช้เทคนิคอื่นประกอบตามคำถามวิจัย Shotgun Metagenomics ยังมีข้อจำกัดด้านทรัพยากรที่ใช้ในการวิเคราะห์ โดยเฉพาะตัวอย่างที่มี DNA ของสิ่งมีชีวิตเจ้าบ้านในปริมาณสูง ซึ่งอาจทำให้สัดส่วนของ Reads ที่เป็นข้อมูลจุลินทรีย์ลดลง และต้องใช้ข้อมูล Sequencing มากขึ้นเพื่อให้ได้ความครอบคลุมที่เหมาะสม
3.) การเปรียบเทียบ 16S rRNA Gene Sequencing และ Shotgun Metagenomics
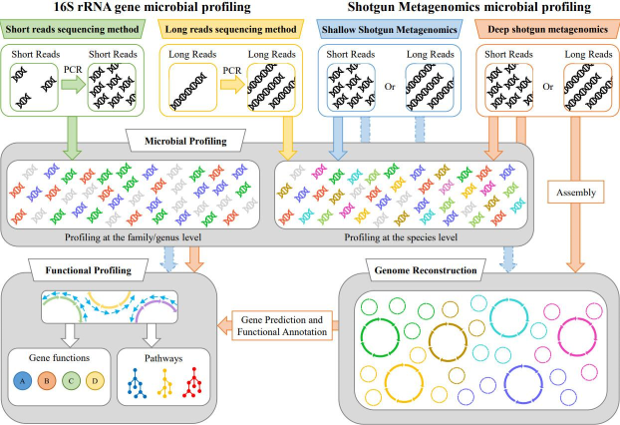
ภาพที่ 3 Schematic representation of the methodologies based on 16S rRNA gene microbial profiling and shotgun metagenomics.
ที่มา Lugli GA, Ventura M. A breath of fresh air in microbiome science: shallow shotgun metagenomics for a reliable disentangling of microbial ecosystems. Microbiome Research Reports. 2022 Feb 25;1(2):8.
ตารางที่ 1 การเปรียบเทียบ 16S rRNA Gene Sequencing และ Shotgun Metagenomics
| คุณลักษณะ | 16S rRNA Gene Sequencing | Shotgun Metagenomics |
| เป้าหมายการวิเคราะห์ | บริเวณของยีน 16S rRNA | DNA รวมจากตัวอย่าง |
| กลุ่มจุลินทรีย์ | แบคทีเรียและอาร์เคียตามความครอบคลุมของ Primer | จุลินทรีย์หลายกลุ่มและ DNA อื่นในตัวอย่าง |
| การจำแนกอนุกรมวิธาน | ขึ้นอยู่กับบริเวณยีนและฐานข้อมูล | อาจจำแนกได้ละเอียดกว่าเมื่อมีข้อมูลและฐานอ้างอิงเพียงพอ |
| การวิเคราะห์ความหลากหลาย | ทำได้ | ทำได้ |
| การตรวจยีนที่เกี่ยวข้องกับหน้าที่ | ไม่ได้ตรวจโดยตรง | ทำได้ตามความครอบคลุมของข้อมูล |
| การวิเคราะห์ MAGs | ไม่เหมาะกับการสร้าง MAGs | สามารถทำได้ในบางกรณี |
| ความซับซ้อนของ Bioinformatics | โดยทั่วไปต่ำกว่า | โดยทั่วไปสูงกว่า |
| ความต้องการข้อมูล Sequencing | โดยทั่วไปต่ำกว่า | ขึ้นอยู่กับความซับซ้อนของตัวอย่างและเป้าหมายการศึกษา |
| ข้อจำกัดสำคัญ | PCR/Primer Bias และความละเอียดของการจำแนก | Host DNA, Sequencing Depth, Assembly และ Reference Bias |
การเลือกวิธีวิเคราะห์จึงไม่ควรพิจารณาจากปริมาณข้อมูลที่ผลิตได้เพียงอย่างเดียว แต่ควรเลือกให้ตรงกับคำถามวิจัยและผลลัพธ์ที่ต้องการ
กระบวนการตรวจวิเคราะห์ Bacterial Microbiome ด้วย NGS
1.) การออกแบบการทดลองและการเก็บตัวอย่าง
การออกแบบการทดลองเป็นขั้นตอนแรกที่ส่งผลต่อความน่าเชื่อถือของงานวิจัย Microbiome ก่อนเริ่มการวิเคราะห์ควรกำหนดวัตถุประสงค์ให้ชัดเจน เช่น ต้องการเปรียบเทียบองค์ประกอบของแบคทีเรียระหว่างกลุ่มตัวอย่าง ต้องการศึกษาการเปลี่ยนแปลงตามช่วงเวลา หรือต้องการตรวจสอบยีนที่เกี่ยวข้องกับหน้าที่ของจุลินทรีย์ การออกแบบการศึกษาควรครอบคลุมจำนวนตัวอย่าง จำนวน Biological Replicates ปัจจัยกวนที่อาจส่งผลต่อผลการศึกษา และแนวทางการวิเคราะห์ข้อมูลทางสถิติ ชนิดของตัวอย่างเป็นอีกปัจจัยหนึ่งที่ต้องพิจารณา เนื่องจากตัวอย่างอุจจาระ ดิน น้ำ และเนื้อเยื่อมีองค์ประกอบทางชีวภาพและความท้าทายในการตรวจวิเคราะห์แตกต่างกัน การขนส่งและเก็บรักษาตัวอย่างควรใช้วิธีที่ผ่านการประเมินความเหมาะสมกับชนิดตัวอย่างและเป้าหมายการวิเคราะห์ โดยเฉพาะโครงการที่มีการเก็บตัวอย่างหลายช่วงเวลา หรือดำเนินการในห้องปฏิบัติการหลายแห่ง
2.) การสกัดสารพันธุกรรม (DNA Extraction)
การสกัด DNA เป็นขั้นตอนที่มีผลโดยตรงต่อชนิดและสัดส่วนของจุลินทรีย์ที่ตรวจพบ แบคทีเรียแต่ละกลุ่มมีโครงสร้างผนังเซลล์แตกต่างกัน จึงอาจมีประสิทธิภาพในการแตกเซลล์และปลดปล่อย DNA ไม่เท่ากันเมื่อใช้วิธีสกัดแบบเดียวกัน โดย Costea และคณะได้ประเมินวิธีการเตรียมตัวอย่างอุจจาระสำหรับ Metagenomic Sequencing และรายงานว่าความแตกต่างของวิธีสกัด DNA สามารถทำให้ผลการวิเคราะห์องค์ประกอบของชุมชนจุลินทรีย์แตกต่างกันได้ การเปรียบเทียบผลระหว่างตัวอย่างจึงควรใช้ขั้นตอนการสกัด DNA ที่สอดคล้องกัน และควรจัดการผลกระทบจาก Batch Effect หากจำเป็นต้องสกัดตัวอย่างในหลายชุด
3.) การควบคุมการปนเปื้อน
หนึ่งในข้อจำกัดสำคัญของการตรวจ Microbiome ด้วย NGS คือการปนเปื้อนของ DNA จากสิ่งแวดล้อม สารเคมี วัสดุสิ้นเปลือง หรือขั้นตอนการปฏิบัติงานในห้องปฏิบัติการ โดย Salter และคณะรายงานว่าการปนเปื้อนจากสารเคมีและชุดสกัด DNA สามารถส่งผลต่อองค์ประกอบของชุมชนจุลินทรีย์ที่ตรวจพบ โดยผลกระทบมีความสำคัญอย่างยิ่งเมื่อปริมาณ DNA ของจุลินทรีย์ในตัวอย่างมีระดับต่ำ
แนวทางการศึกษาจึงควรรวมตัวอย่างควบคุม เช่น
สำหรับตัวอย่างประเภท Low-Biomass Sample แนวทาง Consensus Statement ที่เผยแพร่โดย Fierer และคณะในปี ค.ศ. 2025 เน้นความจำเป็นของการป้องกันและตรวจสอบการปนเปื้อนตลอดกระบวนการ ตั้งแต่การเก็บตัวอย่างจนถึงการรายงานผล
4.) การเตรียม Sequencing Library
ขั้นตอน Library Preparation เป็นกระบวนการเตรียมชิ้นส่วน DNA ให้เหมาะกับแพลตฟอร์ม Sequencing ที่เลือกใช้ สำหรับ 16S rRNA Gene Sequencing มักประกอบด้วยการเพิ่มปริมาณยีนเป้าหมายด้วย PCR และการเติม Adapter กับ Index Sequence เพื่อให้สามารถระบุตัวอย่างแต่ละรายการภายหลังการทำ Multiplex Sequencing ในกรณี Shotgun Metagenomics กระบวนการเตรียม Library จะจัดการกับ DNA จากตัวอย่างโดยไม่มุ่งเพิ่มปริมาณยีน 16S rRNA เป็นเป้าหมายเฉพาะ โดยรายละเอียดขึ้นอยู่กับเทคโนโลยี Sequencing และชนิดของ Library Preparation คุณภาพและปริมาณ DNA ตั้งต้น รวมถึงขนาดชิ้นส่วนของ Library เป็นปัจจัยที่ควรตรวจสอบก่อนนำตัวอย่างเข้าสู่กระบวนการ Sequencing
5.) การอ่านลำดับนิวคลีโอไทด์ (Sequencing)
เทคโนโลยี Sequencing ที่ใช้ในการศึกษา Microbiome สามารถแบ่งตามลักษณะข้อมูลได้เป็น Short-Read และ Long-Read Sequencing
Short-Read Sequencing ให้ข้อมูลชิ้นส่วน DNA ที่มีความยาวค่อนข้างสั้น โดยสามารถใช้กับการตรวจ 16S rRNA Gene Amplicon และ Shotgun Metagenomics ได้ ข้อมูลแบบ Paired-End ยังช่วยให้อ่านลำดับจากทั้งสองด้านของชิ้นส่วน DNA ตามรูปแบบ Library ที่ใช้
Long-Read Sequencing สามารถอ่านลำดับนิวคลีโอไทด์ที่ยาวกว่า และอาจเป็นประโยชน์ต่อการตรวจ Full-Length 16S rRNA Gene หรือการประกอบจีโนมจากข้อมูล Metagenomics
อย่างไรก็ตาม คุณภาพของ Reads อัตราความผิดพลาด ลักษณะการเตรียม Library และความสามารถในการประมวลผลแตกต่างกันตามแพลตฟอร์ม จึงต้องประเมินความเหมาะสมกับการใช้งานเป็นรายกรณี
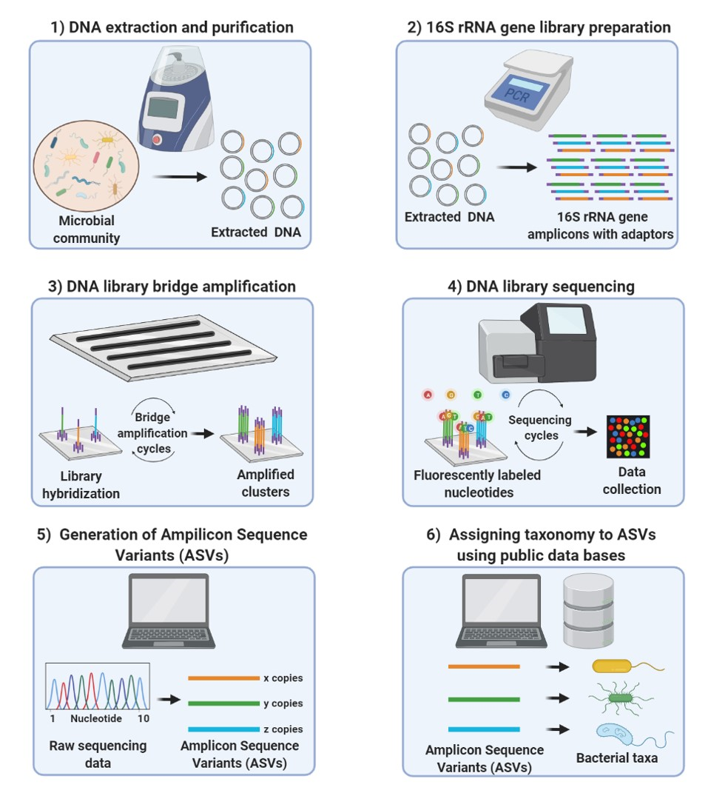
ภาพที่ 4 16S rRNA gene profiling
ที่มา https://www.ufz.de/index.php?en=48523
การวิเคราะห์ข้อมูลทางชีวสารสนเทศศาสตร์ (Bioinformatics Analysis)
ข้อมูลลำดับนิวคลีโอไทด์ที่ได้จากเครื่อง NGS จำเป็นต้องผ่านกระบวนการประมวลผลก่อนนำไปแปลผลทางชีวภาพ สำหรับ 16S rRNA Gene Sequencing กระบวนการโดยทั่วไปประกอบด้วยการตรวจสอบคุณภาพ Reads การตัด Primer หรือ Adapter การกำจัด Reads คุณภาพต่ำ การตรวจจับข้อผิดพลาดของลำดับ และการตรวจสอบ Chimeric Sequences
1.) Amplicon Sequence Variants และ Operational Taxonomic Units
ในอดีต การวิเคราะห์ชุมชนแบคทีเรียด้วยข้อมูล 16S rRNA gene มักอาศัยการจัดกลุ่มลำดับนิวคลีโอไทด์เป็น Operational Taxonomic Units (OTUs) โดยใช้เกณฑ์ความคล้ายคลึงของลำดับตามที่กำหนด ปัจจุบันการวิเคราะห์แบบ Amplicon Sequence Variants (ASVs) เป็นแนวทางที่ใช้กันอย่างแพร่หลาย โดยอาศัยแบบจำลองความผิดพลาดของ Sequencing เพื่ออนุมานลำดับนิวคลีโอไทด์ที่แตกต่างกันในข้อมูล โดย Callahan และคณะพัฒนา DADA2 สำหรับการประมวลผลข้อมูล Amplicon Sequencing และแสดงให้เห็นถึงความสามารถในการจำแนกความแตกต่างของลำดับนิวคลีโอไทด์ที่ละเอียด รวมถึงลดลำดับผิดพลาดที่เกิดจากกระบวนการ Sequencing ASV เป็นหน่วยของลำดับนิวคลีโอไทด์ ไม่ใช่ Species โดยตรง เนื่องจากแบคทีเรียต่างชนิดอาจมีลำดับยีนเป้าหมายที่เหมือนกัน และแบคทีเรียหนึ่งจีโนมอาจมีสำเนาของยีน 16S rRNA มากกว่าหนึ่งสำเนา
2.) Taxonomic Classification
หลังจากประมวลผลลำดับนิวคลีโอไทด์แล้ว ข้อมูล ASV หรือหน่วยลำดับที่ได้จะถูกนำไปเปรียบเทียบกับฐานข้อมูลอ้างอิงเพื่อระบุอนุกรมวิธานของจุลินทรีย์ ตัวอย่างฐานข้อมูลที่ใช้กับข้อมูล Ribosomal RNA Gene ได้แก่ SILVA ซึ่งรวบรวมและจัดระเบียบลำดับ Ribosomal RNA จากสิ่งมีชีวิตหลายกลุ่ม ระดับความละเอียดของการจำแนกขึ้นอยู่กับความยาวและคุณภาพของลำดับที่อ่านได้ ความแตกต่างทางพันธุกรรมของจุลินทรีย์ และความครอบคลุมของฐานข้อมูล จึงควรระบุชื่อและเวอร์ชันของฐานข้อมูลที่ใช้ในการวิเคราะห์ เพื่อให้สามารถตรวจสอบและเปรียบเทียบผลการศึกษาได้ นอกจากนี้ QIIME 2 เป็นตัวอย่างแพลตฟอร์มสำหรับการวิเคราะห์ข้อมูล Microbiome ที่รองรับการประมวลผลหลายขั้นตอน รวมถึงการจัดเก็บข้อมูลเกี่ยวกับกระบวนการวิเคราะห์เพื่อสนับสนุนการทำซ้ำของการศึกษา
3.) การวิเคราะห์ Alpha Diversity
Alpha Diversity ใช้อธิบายความหลากหลายของชุมชนจุลินทรีย์ภายในตัวอย่าง โดยค่าที่ใช้วิเคราะห์อาจสะท้อนจำนวนหน่วยของจุลินทรีย์ ความสม่ำเสมอ หรือความหลากหลายเชิงวิวัฒนาการ ตัวอย่างดัชนีที่นิยมใช้ ได้แก่ Observed ASVs, Shannon Diversity Index และ Simpson Diversity Index ค่า Observed ASVs แสดงจำนวน ASV ที่ตรวจพบ ขณะที่ Shannon Index พิจารณาทั้งจำนวนหน่วยและสัดส่วนของสมาชิกภายในชุมชน อย่างไรก็ตาม ค่าความหลากหลายอาจได้รับอิทธิพลจาก Sequencing Depth และวิธีจัดการข้อมูลก่อนการวิเคราะห์ จึงต้องประเมินความสามารถในการเปรียบเทียบข้อมูลระหว่างกลุ่มตัวอย่างอย่างเหมาะสม
4.) การวิเคราะห์ Beta Diversity
Beta Diversity ใช้เปรียบเทียบความแตกต่างของชุมชนจุลินทรีย์ระหว่างตัวอย่างหรือระหว่างกลุ่มตัวอย่าง ตัวอย่างวิธีคำนวณ ได้แก่ Bray–Curtis Dissimilarity, Jaccard Distance และ UniFrac Distance วิธีเหล่านี้ใช้ข้อมูลแตกต่างกัน โดยบางวิธีพิจารณาการมีหรือไม่มีของหน่วยจุลินทรีย์ บางวิธีพิจารณาสัดส่วนหรือความชุกสัมพัทธ์ และบางวิธีนำข้อมูลความสัมพันธ์ทางวิวัฒนาการมาประกอบ ผลการวิเคราะห์สามารถนำเสนอผ่าน Principal Coordinates Analysis (PCoA) เพื่อแสดงรูปแบบความแตกต่างของตัวอย่างในเชิงการจัดกลุ่ม อย่างไรก็ตาม การแยกกลุ่มบนกราฟ PCoA ไม่ได้เป็นหลักฐานเพียงพอที่จะยืนยันความแตกต่างอย่างมีนัยสำคัญทางสถิติ จำเป็นต้องใช้วิธีการทางสถิติที่เหมาะสม รวมถึงพิจารณาความแตกต่างของการกระจายตัวภายในกลุ่ม (Multivariate Dispersion) ซึ่งอาจส่งผลต่อการตีความการทดสอบความแตกต่างระหว่างกลุ่ม
5.) การวิเคราะห์ Differential Abundance
Differential Abundance Analysis ใช้ตรวจสอบว่าหน่วยอนุกรมวิธานหรือ ASV ใดมีความแตกต่างระหว่างกลุ่มตัวอย่าง ข้อมูล Microbiome จาก NGS มีคุณสมบัติสำคัญคือเป็นข้อมูลเชิงองค์ประกอบ (Compositional Data) ซึ่งหมายความว่าจำนวน Reads หรือ Relative Abundance ของแต่ละกลุ่มได้รับอิทธิพลจากจำนวน Reads รวมและองค์ประกอบของจุลินทรีย์กลุ่มอื่นในตัวอย่าง ดังนั้น การเพิ่มขึ้นของ Relative Abundance ไม่จำเป็นต้องหมายถึงจำนวนแบคทีเรียที่แท้จริงเพิ่มขึ้น การศึกษาของ Vandeputte และคณะเสนอแนวทาง Quantitative Microbiome Profiling ที่รวมข้อมูลปริมาณจุลินทรีย์เข้ากับข้อมูลการจัดลำดับนิวคลีโอไทด์ เพื่อช่วยให้สามารถประเมินการเปลี่ยนแปลงของชุมชนจุลินทรีย์ในเชิงปริมาณได้เหมาะสมขึ้น นอกจากนี้ Nearing และคณะได้เปรียบเทียบวิธี Differential Abundance Analysis จำนวน 14 วิธีจากชุดข้อมูล 16S rRNA gene จำนวน 38 ชุด และพบว่าวิธีวิเคราะห์ที่แตกต่างกันอาจให้ผลการระบุหน่วยจุลินทรีย์ที่มีความแตกต่างระหว่างกลุ่มไม่ตรงกัน จึงจำเป็นต้องพิจารณาสมมติฐานทางสถิติ วิธีจัดการข้อมูลที่เป็นศูนย์ การควบคุมการทดสอบสมมติฐานหลายครั้ง และการปรับผลกระทบของปัจจัยกวนก่อนสรุปผลการศึกษา
การประยุกต์ใช้ Bacterial Microbiome Analysis
1.) งานวิจัยทางการแพทย์และสุขภาพ
การวิเคราะห์ Microbiome ถูกนำมาใช้ในการศึกษาความสัมพันธ์ระหว่างชุมชนแบคทีเรียกับปัจจัยด้านสุขภาพ รวมถึงการเปลี่ยนแปลงของชุมชนจุลินทรีย์จากการได้รับยา อาหาร และปัจจัยทางสรีรวิทยา การศึกษาเหล่านี้อาจช่วยระบุกลุ่มแบคทีเรียที่มีความสัมพันธ์กับลักษณะทางคลินิกที่สนใจ และสร้างสมมติฐานสำหรับการศึกษาต่อยอด อย่างไรก็ตาม ผลการวิเคราะห์ Microbiome สำหรับการวิจัยไม่ควรถูกนำไปใช้วินิจฉัยโรคหรือกำหนดแนวทางรักษาโดยปราศจากหลักฐานด้านความถูกต้องทางคลินิกและการตรวจสอบความเหมาะสมของการใช้งานดังกล่าว
2.) งานวิจัยด้านอาหารและกระบวนการหมัก
การศึกษาชุมชนแบคทีเรียสามารถใช้ตรวจสอบการเปลี่ยนแปลงของจุลินทรีย์ในกระบวนการหมักอาหารและผลิตภัณฑ์ชีวภาพ ข้อมูล Taxonomic Composition ช่วยให้นักวิจัยศึกษาว่ากลุ่มแบคทีเรียใดพบในช่วงต่าง ๆ ของกระบวนการผลิต ขณะที่ Metagenomics สามารถใช้ศึกษาศักยภาพทางพันธุกรรมของชุมชนจุลินทรีย์ที่เกี่ยวข้องกับกระบวนการทางชีวภาพได้
3.) งานวิจัยด้านการเกษตรและสิ่งแวดล้อม
การวิเคราะห์ Bacterial Microbiome ในดินสามารถใช้ศึกษาความสัมพันธ์ระหว่างองค์ประกอบของชุมชนแบคทีเรียกับคุณสมบัติของดิน การใช้ปุ๋ย หรือรูปแบบการจัดการพื้นที่เพาะปลูก ในระบบนิเวศทางน้ำ การศึกษา Microbiome อาจนำมาใช้ติดตามการเปลี่ยนแปลงของชุมชนจุลินทรีย์ตามปัจจัยด้านคุณภาพน้ำหรือสภาวะสิ่งแวดล้อม ข้อมูลที่ได้ช่วยสร้างความเข้าใจเกี่ยวกับการเปลี่ยนแปลงของระบบนิเวศจุลินทรีย์ แต่การนำไปใช้กำหนดตัวบ่งชี้ทางสิ่งแวดล้อมจำเป็นต้องมีการประเมินความจำเพาะ ความไว และความสามารถในการใช้ซ้ำในบริบทที่แตกต่างกัน


